

攻克新冠后遗症新靶点:神济昌华创始人贾怡昌团队揭示ORF3a蛋白劫持宿主CLCC1通道诱发内质网与神经病变机制
 发布时间:2026-09-20
 信息来源:中关村生命科学园公司微信公众号
字体:
大
中
小
 打印
发布时间:2026-09-20
信息来源:中关村生命科学园公司微信公众号
由新型冠状病毒(SARS-CoV-2)引起的疫情虽然已不处于全球紧急状态,但其导致的“长新冠”(Long COVID)及神经系统后遗症(如认知障碍、头痛、头晕、肌肉无力等)依然是全球公共卫生领域的重大威胁。然而,病毒如何跨越宿主细胞器屏障、操纵宿主因子并诱发这些神经病变的分子机制,在很大程度上仍未被完全阐明。
2026年9月15日,中关村生命科学园内企业神济昌华创始人&清华大学基础医学院衰老与再生中心贾怡昌教授团队,在Cell Discovery上在线发表了题为 The Accessory Protein ORF3a Hijacks CLCC1 Chloride Channel to Disrupt ER Homeostasis in Beta-coronavirus Pathogenesis 的研究论文。该研究系统揭示了新冠病毒最大的辅助蛋白ORF3a通过直接结合内质网(ER)阴离子通道CLCC1,破坏内质网离子稳态并启动一系列病理性细胞器自噬与神经炎症的全新分子机制,为理解病毒引发的细胞损伤及相关神经退行性病变提供了崭新的病理学视角。
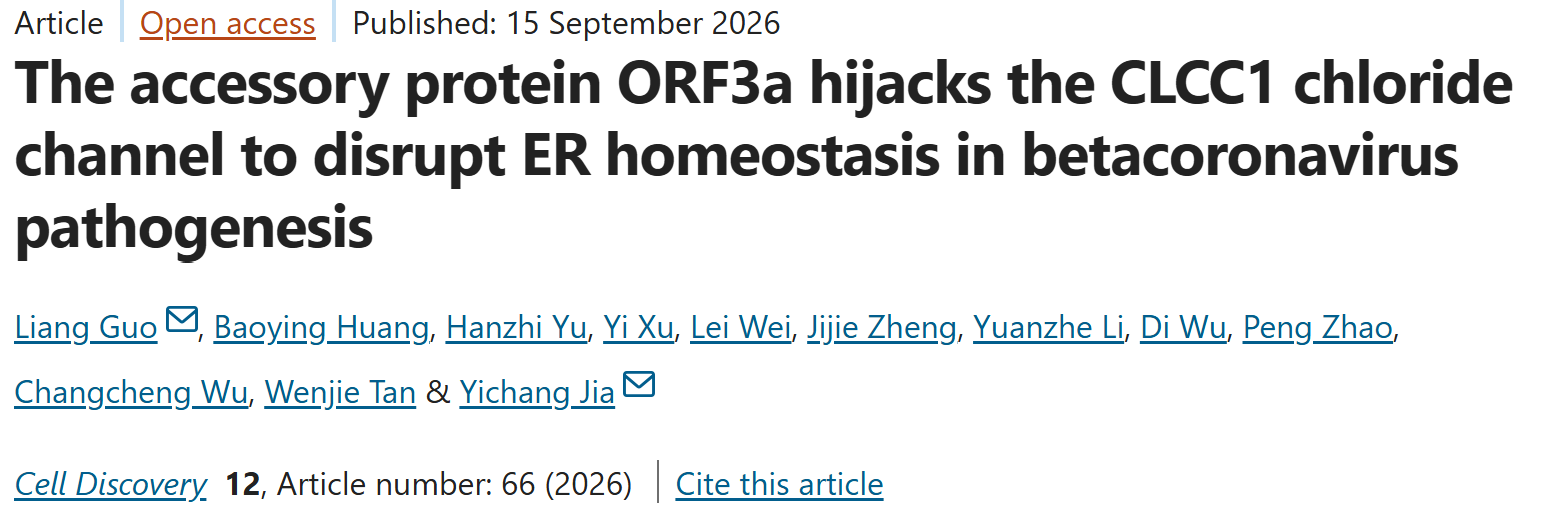
本研究阐明ORF3a引发的细胞器稳态破坏并不依赖于其固有的通道活性。研究揭示,ORF3a主要通过其跨膜结构域2(TM2)区域的关键氨基酸残基(R68和W69),直接与宿主细胞内质网上的CLCC1通道跨膜结构域1(TM1)区发生结合。这种蛋白间的直接物理互作扰乱了内质网内部的离子稳态,进而激活了未折叠蛋白反应(UPR),并触发了细胞内部的内质网自噬与核自噬。
研究团队通过结构分析与生物学实验发现,ORF3a 主要是通过其第2跨膜区(TM2)的关键氨基酸残基(R68和W69),直接与宿主内质网上的CLCC1通道第1跨膜区(TM1)发生物理结合。这种蛋白间的直接相互作用扰乱了内质网内部的离子稳态(表现为内质网腔内氯离子和钾离子异常升高、钙离子浓度显著下降),进而激活未折叠蛋白反应(UPR),并触发了细胞内部的内质网自噬与核自噬。
研究进一步分析了ORF3a与CLCC1在细胞内的动态表达关系。当ORF3a蛋白大量表达时,会饱和细胞内源性的CLCC1蛋白,进而在内质网上形成异常的聚集体。未被结合的ORF3a会逃逸至溶酶体,并抑制正常的自噬流。基于这一机制,研究发现若在细胞中过表达CLCC1,则能够有效地将ORF3a滞留于内质网中,从而阻断ORF3a与溶酶体相关蛋白VPS39之间的致病性相互作用。这一干预方式显著缓解了病毒蛋白引发的细胞毒性,明确了潜在的细胞保护干预节点。
在体内实验层面,研究团队利用AAV载体在小鼠表达ORF3a。小鼠大脑(特别是海马、皮层、丘脑等)直观地出现了内质网应激加剧、泛素化蛋白异常聚集、神经退行性病变以及早期死亡等一系列病理表型。这些由ORF3a诱发的表型,与CLCC1功能缺失所导致的病理特征高度吻合,强化了该互作通路在神经退行性疾病发病机制中的普适性意义。
本研究将“CLCC1-内质网应激通路”确立为理解病毒性神经损伤以及特定神经退行性疾病发病机制的重要枢纽。本研究阐明了新冠病毒ORF3a蛋白破坏宿主内质网功能的具体机制,为将CLCC1-ORF3a复合体作为抗击SARS-CoV-2感染的治疗靶点提供了实验证据。研究表明,通过靶向这一互作界面,或通过提高宿主细胞内CLCC1的表达来恢复内质网功能,能够有效挽救ORF3a介导的细胞毒性。
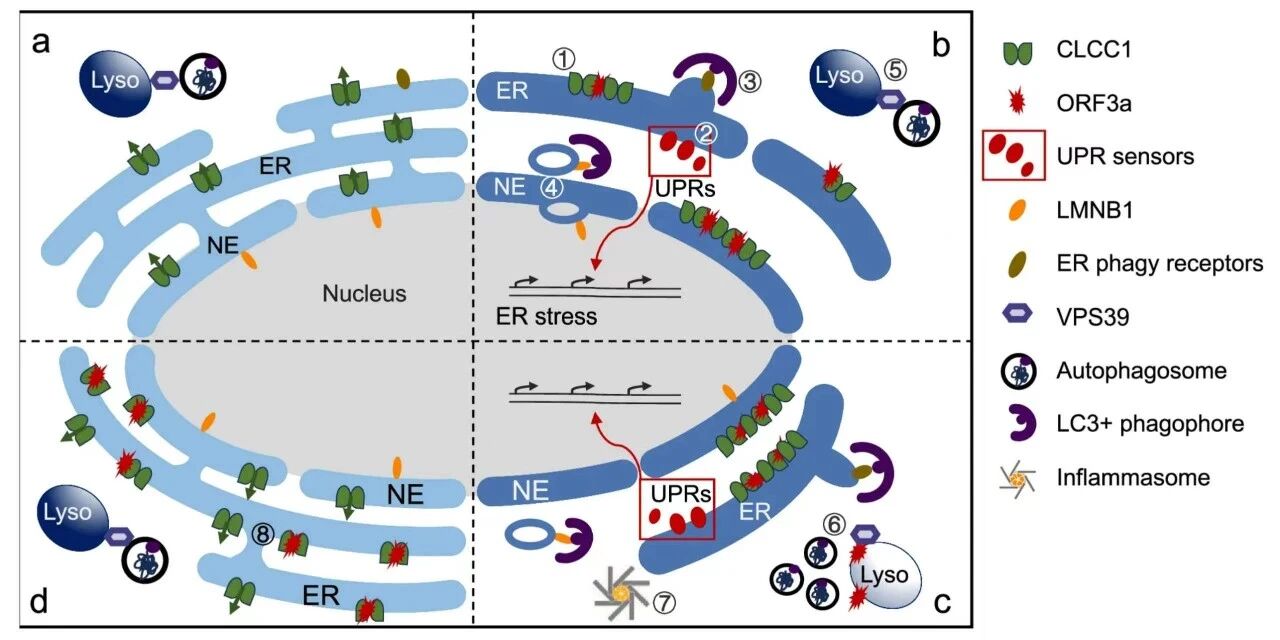
本研究首次全面勾勒出了“ORF3a-CLCC1”相互作用导致细胞内质网和神经病变的病理全景图。该工作不仅发现了CLCC1通道在抗病毒天然免疫中的新角色,也提示CLCC1-ORF3a相互作用界面是一个极具前景的广谱抗冠状病毒药物研发靶点。未来,通过递送人源CLCC1或开发小分子阻断剂,有望为长新冠神经后遗症患者提供全新的治疗策略。
相关人物